동등성은 두 제도에 모두 있지만, 조건이 다릅니다
MDR 부속서 XIV는 기술적·생물학적·임상적 특성을 함께 고려해 동등성을 입증할 수 있는 기기의 임상 데이터에 근거해 임상평가를 수행하는 것을 허용합니다. 차이가 안전성이나 임상적 성능에 임상적으로 유의한 영향을 주어서는 안 되며, 그 타당성은 과학적으로 입증되어야 하고 데이터에 대한 충분한 접근으로 뒷받침되어야 합니다. 동등성은 지름길이 아니라 근거를 쌓아 입증해야 하는 논거입니다.
MEDDEV의 이름은 귀사의 문서가 검토를 통과한 후에만 라벨에 표시됩니다.
MDR 및 IVDR상 한국에 소재한 제조사는 EU 역외 제조사에 해당합니다. MEDDEV는 이용 가능한 한국 시장의 근거 자료를 검토하고 EU 문서의 범위를 정한 뒤, 문서와 책임 요건이 충족된 경우에만 제11조에 따른 EU 대리인(EC REP, Authorized Representative) 계약을 수락합니다.
EU 시장 진출을 준비하거나, 기존 대리인 계약을 이전하거나, EUDAMED 관련 책임을 조율해야 하는 한국 의료기기 및 체외진단의료기기 제조사를 위한 안내입니다.

 온라인 접수 보안 연결



식약처(MFDS)는 1등급은 신고, 이미 허가·인증·신고된 기기와 본질적으로 동등한 것으로 확인된 2등급 기기는 인증, 3등급·4등급과 새로운 2등급 기기는 허가 대상으로 설명합니다. 식약처는 본질적 동등성이 확인된 경우 임상시험 결과보고서가 필요하지 않다고 밝히고 있지만, 이는 본질적으로 동등한 기기에 대한 규칙이지 2등급 전체에 대한 일반적인 면제가 아닙니다. 유럽연합도 동등 기기의 데이터에 근거한 임상평가를 허용하지만, 자체 조건을 적용합니다. EU 기술문서에 무엇이 필요한지는 한국의 인허가 결정이 아니라 이 조건이 결정합니다.
MDR 부속서 XIV는 기술적·생물학적·임상적 특성을 함께 고려해 동등성을 입증할 수 있는 기기의 임상 데이터에 근거해 임상평가를 수행하는 것을 허용합니다. 차이가 안전성이나 임상적 성능에 임상적으로 유의한 영향을 주어서는 안 되며, 그 타당성은 과학적으로 입증되어야 하고 데이터에 대한 충분한 접근으로 뒷받침되어야 합니다. 동등성은 지름길이 아니라 근거를 쌓아 입증해야 하는 논거입니다.
MDR 제61조 제5항은 명확합니다. 동등 기기를 귀사가 제조하지 않은 경우 두 가지 조건이 추가로 적용됩니다. 두 제조사 사이에 두 번째 제조사가 기술문서에 지속적으로 완전히 접근할 수 있도록 명시적으로 허용하는 계약이 있어야 하며, 최초 임상평가가 규정에 따라 수행되었고 그 명확한 증거가 인증기관(Notified Body)에 제출되어야 합니다. 체외진단의료기기에 해당하는 규정은 이 조항이 아니라 IVDR과 그 부속서 XIII에 있습니다.
한국 인증이 다른 회사 기기와의 동등성에 근거한 경우, EU에서의 입장은 별도로 정리해야 합니다. 제조사가 자체적으로 보유한 임상 또는 성능 근거가 무엇인지, 그리고 동등성 논거를 애초에 사용할 수 있는지를 확인해야 합니다. 시판 후 임상 추적조사(PMCF)는 임상평가를 갱신하는 것일 뿐, 적합성 평가와 CE 마킹 전에 갖춰야 하는 근거를 대신하지 않습니다.
공식 근거: 식약처(MFDS): 의료기기 인허가 및 심사, MDR 제61조 및 부속서 XIV: 임상평가와 동등성, 유럽연합 집행위원회: EU 대리인, MDR 제11조, 유럽연합 집행위원회: EUDAMED UDI/기기 등록.
한국 제조사는 식약처(MFDS) 및 KGMP(의료기기 제조 및 품질관리 기준) 관련 근거 자료를 EU 문서의 일부로 활용할 수 있지만, EU 경로에서는 별도의 등급 분류, 적합성 평가 및 시판 후 책임이 여전히 요구됩니다. 근거 매핑표를 관리하면 국내 인허가를 EU 승인으로 오인하는 일을 막을 수 있습니다.
더 폭넓은 비교가 필요하십니까? 한국 시장의 근거 자료와 EU MDR/IVDR 경로 비교 →
웹사이트의 초기 문의 양식에는 문서 업로드 기능이 없습니다. 당사자와 범위가 확인되면 MEDDEV가 아래 자료를 위해 별도로 관리되는 문서 전송 경로을 제공합니다.
기기군별로 실제 사용한 한국 인허가 경로(신고, 동등성에 근거한 인증 또는 허가), 그리고 동등성을 사용한 경우 어떤 기기를 대상으로 주장했으며 그 기기의 제조사가 누구인지.
동등 기기의 제조사와 체결한 계약 또는 데이터 접근 약정(있는 경우).
제조사가 온전히 소유한 임상 또는 성능 근거 자료(동등성을 통해 의존한 데이터와 구분).
EU 시장용으로 기술할 사용 목적, MDR 또는 IVDR 등급 분류 근거, 품질경영시스템 증빙 및 기술문서 목록.
본질적 동등성을 근거로 받은 한국 인증은 그 자체로 EU에서 효력을 갖지 않습니다. 동등 기기가 다른 제조사의 제품인 경우, MDR 제61조 제5항은 해당 기기의 기술문서에 지속적으로 완전히 접근할 수 있는 계약과, 그 기기의 임상평가가 규정을 충족했다는 증거를 요구합니다. 두 가지가 모두 갖춰지지 않으면 그 동등성 논거는 사용할 수 없으며, 체외진단의료기기에 대해서는 IVDR이 별도의 성능평가 규칙을 두고 있습니다.
한국과 EU는 모두 4개 등급을 사용하지만 분류 규칙이 다르며, 한국의 체외진단의료기기 등급 체계도 EU와 같은 척도가 아닙니다. 등급은 MDR 또는 IVDR 분류 규칙과 EU 시장용으로 기술할 사용 목적에 근거해 판단해야 합니다.
한국의 KGMP 적합성 인정은 유용한 참고 자료이며 중복 작업을 줄일 수 있습니다. 그러나 이를 EU 제도에서 공식적으로 인정받는 경로는 없으며, 그 자체로 MDR 또는 IVDR에 따라 평가되는 품질경영 요구사항을 충족하지도 않습니다.
행위자 등록(actor registration), UDI/기기 등록, 인증기관 및 인증서, 시장 감시의 4개 모듈은 집행위원회 결정(EU) 2025/2371과 규정(EU) 2024/1860에 따라 2026년 5월 28일부터 의무화되었습니다. 그 이전에 출시되었고 현재도 계속 출시되고 있는 기기에 대해, 규정(EU) 2024/1860은 집행위원회 공고 게재일로부터 늦어도 12개월 이내의 기한을 허용하며, 해당 공고는 2025년 11월 27일에 게재되었습니다. 따라서 등록 데이터는 시장 진출 이후가 아니라 시장 진출 계획 단계에서 다루어야 합니다.
MDR 제10조 제16항(체외진단의료기기는 IVDR 제10조 제15항)은 제조사가 제조물책임 지침(85/374/EEC)에 따른 잠재적 책임에 대비해 위험 등급, 기기 유형 및 기업 규모에 비례하는 충분한 재정적 보장 조치를 갖추도록 요구합니다. 특정 보험 상품을 규정하지는 않습니다. MEDDEV가 이러한 조치를 확인하는 이유는 제11조 제5항에 따라 EU 대리인이 제10조의 의무를 이행하지 않은 제조사와 동일한 기준으로 연대하여 결함 있는 기기에 대한 법적 책임을 지기 때문입니다. 이 조항 때문에 MEDDEV는 해당 조치에 대한 검토를 대리인 계약 수락 조건으로 삼습니다.
기기군별로 한국의 인허가 결정이 동등성에 근거했는지, 그렇다면 어느 회사의 기기를 대상으로 했는지 확인합니다. 이 질문 하나가 EU 프로젝트의 형태를 결정합니다.
제조사가 자체적으로 보유한 임상 및 성능 근거를 확인한 다음, MDR 동등성 논거를 사용할 수 있는지 아니면 근거를 새로 확보해야 하는지를 있는 그대로 평가합니다.
EU 규칙에 따라 등급 분류와 적합성 평가 경로를 정하고, 근거 확보 계획에 합의한 다음 대리인 계약, 라벨링 및 EUDAMED 업무를 조율합니다.
인증 자체는 EU로 이전되지 않으며, 동등성 논거도 그대로 인정되지 않을 수 있습니다. MDR 부속서 XIV는 동등 기기에 근거한 임상평가를 허용하지만, 그 기기가 귀사 제품이 아닌 경우 제61조 제5항은 두 가지 조건을 추가합니다. 해당 기기의 기술문서에 지속적으로 완전히 접근할 수 있도록 보장하는 계약, 그리고 그 기기의 임상평가가 규정에 따라 수행되었다는 증거입니다. 체외진단의료기기의 경우 이에 상응하는 규정은 IVDR과 그 부속서 XIII에 있습니다. 그러한 계약이 없다면 EU용 근거 자료를 다시 구축해야 한다는 것이 솔직한 답변이며, MEDDEV는 이 점을 처음부터 말씀드립니다.
네, 실질적으로는 그렇습니다. 식약처 인허가의 효력이 EU로 이어지지는 않지만, 한국 시장을 위해 생성한 성능시험(벤치 테스트), 생체적합성, 밸리데이션 및 시판 후 데이터는 MDR 또는 IVDR 요구사항을 충족하는 범위에서 재사용할 수 있는 경우가 많습니다. 재사용할 수 없는 것은 제3자의 임상 데이터에 의존해 내린 결론입니다.
아닙니다. 역할을 구분해서 살펴보는 것이 좋습니다. 한국 제도에서는 한국의료기기안전정보원(NIDS)이 신고와 2등급 인증을, 식품의약품안전평가원(NIFDS)이 과학적 심사를 담당하며, 식약처(MFDS)가 허가합니다. 인증기관(Notified Body)은 이와 전혀 다른 기관으로, EU 회원국이 MDR 또는 IVDR에 따라 지정합니다. 인증기관의 평가가 요구되는 경우 CE 마킹의 근거가 되는 것은 그 평가뿐입니다.
MDR 및 IVDR 제11조 제1항에 따르면, 기기의 제조사가 EU 회원국에 소재하지 않는 경우 제조사가 단일 EU 대리인을 지정해야만 해당 기기를 EU 시장에 출시할 수 있습니다. MDCG 2022-16은 실무에서 “단일(sole)”이 무엇을 뜻하는지 설명합니다. 포트폴리오 전체로 보면 기기가 서로 다른 일반 기기군(generic device group)에 속하는 경우 제조사는 둘 이상의 EU 대리인을 둘 수 있지만, 하나의 일반 기기군에는 하나의 EU 대리인만 둘 수 있습니다. 이는 출시 후에 처리하는 형식 절차가 아니라 기기를 시장에 출시하기 위한 조건입니다.
MEDDEV는 법적 제조사, 기기 식별 정보, 등급 분류, 적합성 평가 경로, 기술문서 목록, 보험, 안전성 감시(vigilance) 체계 및 제재 대상 여부(sanctions screening)를 검토합니다.
아닙니다. 문의 양식은 사전 검토에만 사용됩니다. 범위와 당사자가 확인된 후 별도로 관리되는 문서 전송 경로을 제공합니다.
MEDDEV는 근거 자료로 뒷받침되고, 안전 관리가 실제로 작동하며, 신뢰할 수 있는 제조사의 명확히 정의된 기기 범위만 수락합니다. 상업적 문의가 EU 대리인 지정을 보장하지는 않습니다. MEDDEV의 이름은 수락 검토가 완료된 후에만 라벨에 표시됩니다.
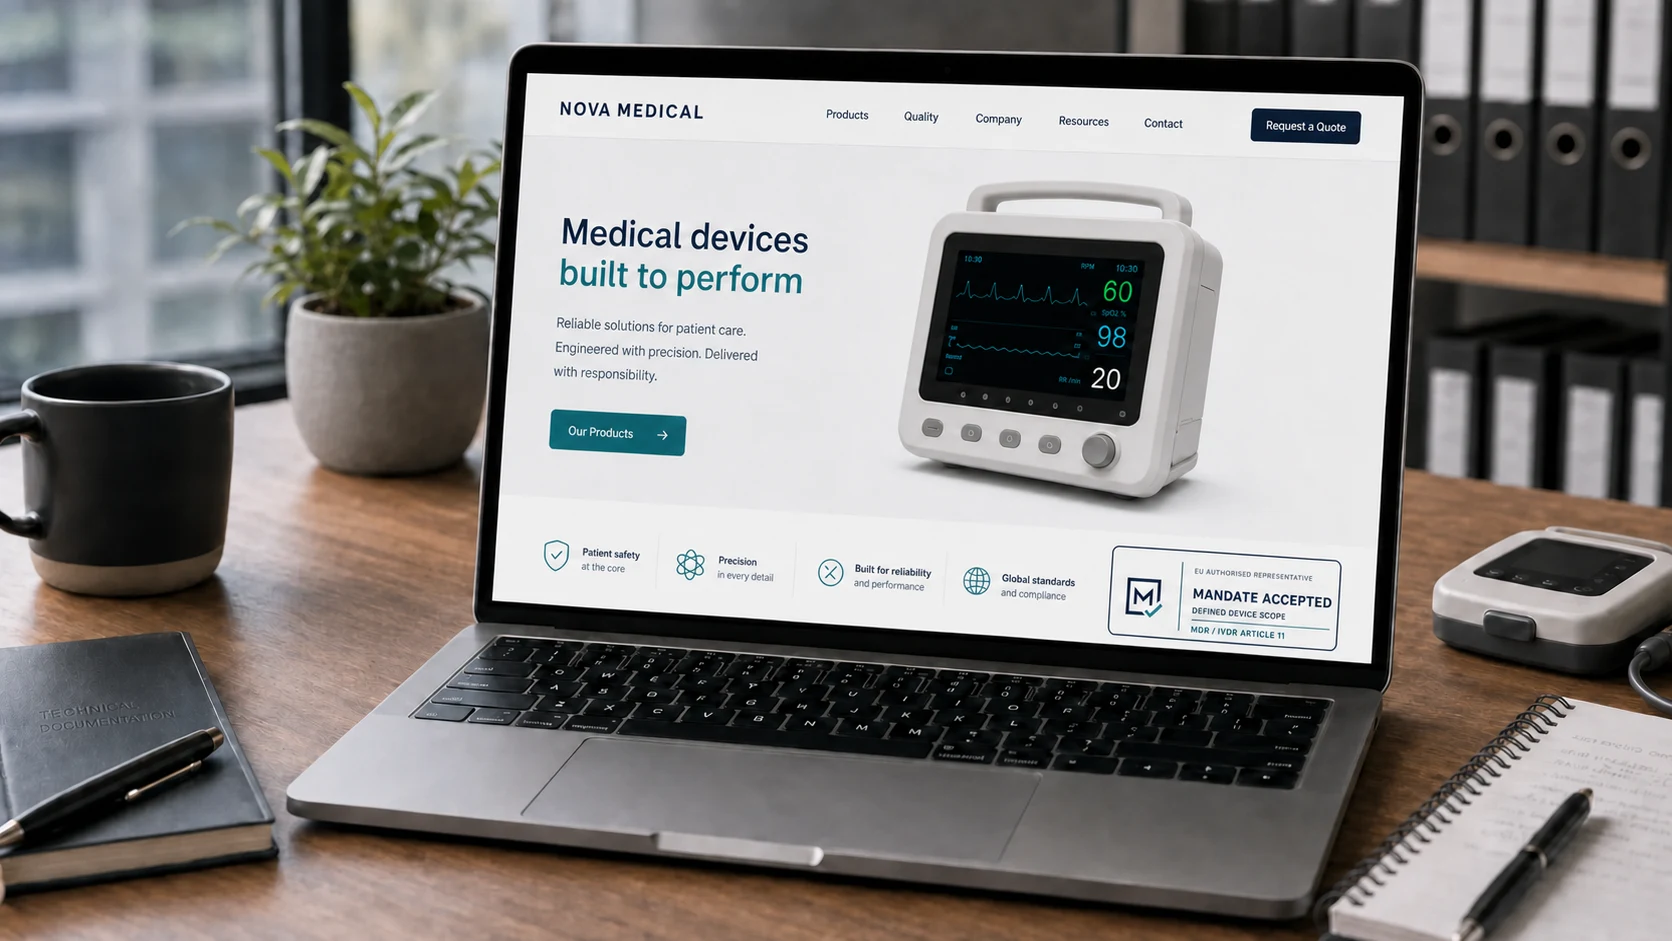
수락된 제조사는 전문 구매자가 규제 준비 상태를 평가하는 곳에서 이 마크를 사용할 수 있습니다. 모든 사용은 유효한 MEDDEV 대리인 계약 및 그에 정의된 기기 범위와 연결되어 있어야 합니다.
사용 범위 제한: 이 마크를 CE 마크, 제품 인증서 또는 안전성 승인처럼 표시해서는 안 됩니다. 규제 대상 기기의 라벨, 사용설명서 또는 멸균 포장의 정보 표시면에는 추가하지 않는 것이 권장됩니다.
대리인 계약은 기기, 포트폴리오 및 책임 수준에 따라 달라지므로 일괄 가격을 공개하지 않습니다. 초기 검토에서 범위를 확인한 후 비용을 제안합니다.
등급 분류, 체외진단의료기기 또는 의료기기 경로, 기기군 수, 사용 목적 및 고위험 특성.
기술문서, 임상 또는 성능 근거, 품질경영시스템 기록, 인증서 및 라벨링.
EUDAMED 조율, 안전성 감시(vigilance), 당국 대응, 수입업자와의 연계, 규제 준수 책임자(PRRC) 지원 및 필요한 검토 깊이.
비용 원칙: 사전 검토 후, 수락된 대리인 계약에 맞춘 범위와 제안서를 제공합니다. 첫 문의 양식에서는 문서를 업로드할 필요가 없습니다.
법인, 소재국, 기기군 및 목표 EU 시장을 확인해 두십시오.
등급 분류 근거, 기술문서 목록, 적합성 평가 경로 및 품질 관련 증빙을 준비해 두십시오.
대리인 계약 시작 전에 불만 처리, 안전성 감시, 현장 안전 및 당국 대응 담당자가 누구인지 확인해 두십시오.
아래 시나리오는 반복적으로 나타나는 사전 검토 유형을 익명으로 종합한 것입니다. 특정 고객 사례나 성과 주장이 아니며, 정확한 범위와 결과는 제조사와 기기 문서에 따라 달라집니다.
문제: 한국 인허가를 EU 시장 접근으로 오인함. 업무: MDR/IVDR, 라벨링, EUDAMED 및 수입업자 책임 정리. 일반적인 결과: 확정된 출시 경로와 미확보 근거 자료의 문서화된 목록.
문제: 기존 EU 대리인이 기록을 관리하고 있고 일정이 불명확함. 업무: 기록 보관, 안전성 감시(vigilance) 책임 및 인계 절차 계획. 일반적인 결과: 새 대리인 계약 시작 전에 책임 소재를 기록한 체계적인 전환.
문제: Class IIb, Class III 또는 복잡한 체외진단의료기기 포트폴리오에 근거 또는 책임 측면의 미비점이 해결되지 않음. 업무: 강화된 문서 및 대응 준비 상태 검토. 일반적인 결과: 책임 노출이 발생하기 전에 수락, 특정 근거 요청 또는 거절.
각 브리핑은 근거 조항을 명시하고 공식 원문으로 연결합니다. 유럽 시장 진출 여부와 진행 순서를 결정하려는 기업을 위해 작성했습니다.
4개 모듈은 2026년 5월 28일부터 의무화되었습니다. 12개월 기한의 의무가 모든 기기에 적용되는 것은 아니며, 적용 대상은 조문의 문구에 따라 결정됩니다.
EUDAMED 브리핑 읽기 →MDR 적용 대상 제품은 제외됩니다. 의료 목적이 없는 부속 소프트웨어(companion software), 포털 및 서비스 도구는 제외되지 않습니다.
사이버보안 브리핑 읽기 →통지는 제조사 또는 그 EU 대리인이 소재한 회원국의 관할 당국에 합니다.
공급 중단 브리핑 읽기 →유럽 문서로 옮길 수 있는 것, 국내 제도에는 대응하는 것이 없는 것, 그리고 법에 따라 EU 대리인이 필요한 경우.
규제 준수 허브 열기 →규제 책임자가 지정된 완전하고 추적 가능한 신청을 우선합니다. 진입 기준을 충족하면 해당 범위가 결정 대상이 되지만, 수락이 보장되는 것은 아닙니다.
법인, 서명 권한자, 제조소, 기기군, 모델 및 사용 목적이 일관되고 추적 가능합니다.
필요한 경우 유효한 인증기관(Notified Body)의 관여를 포함해, 의료기기 해당 여부 판단, 등급 분류 및 적합성 평가 경로가 문서화되어 있습니다.
EU 적합성 선언서, 합의된 기술문서 목록, 인증서, 라벨링 및 등록 데이터가 동일한 기기 범위를 기술합니다.
위험관리, 시판 후 감시, 불만 처리, 안전성 감시, 회수 및 시정조치에 대해 최신 기록, 담당자 및 보고·의사결정 체계(에스컬레이션 경로)가 마련되어 있습니다.
지정된 의사결정권자가 기록, 샘플 및 기술적 답변을 제공할 수 있으며, 합의된 당국 대응 기한 안에 조치할 수 있습니다.
보험, 계약상 책임, 문서 접근, 제재 대상 여부 확인, 변경 통지 및 대리인 계약의 연속성이 수용 가능한 수준입니다.
이 지위의 의미: “MEDDEV Mandate Accepted”는 정의된 기기 범위에 대해 MEDDEV가 EU 대리인(EC REP) 계약을 서면으로 수락했음을 확인합니다. 이는 규제 준비 상태와 제조사와의 관계에 관한 신뢰의 근거입니다. CE 인증서, 제품 승인, 독립적인 안전성 주장이 아니며, 해당 적합성 평가를 대체하지도 않습니다.
Mikołaj Junosza-Szaniawski는 대리인 계약 거버넌스, 리스크 감독 및 국제 프로젝트 수행을 총괄합니다. Marta Junosza-Szaniawska와 Barbara Jęcka-Izdebska는 적합성 평가, 등록 및 지속적인 규제 조율을 담당하는 지정 전문가입니다.

Mikołaj는 KPMG에서 25년 이상 근무했으며, Audit Assurance 부문 Director로서 대규모 지속가능성 보고 검증 프로젝트를 총괄했습니다. 국제 프로젝트 거버넌스 경험에 LCA, 재사용, 재활용성 및 환경 성과를 아우르는 제품 전과정 관점을 결합하고 있습니다. MEDDEV에서는 대리인 계약 거버넌스, 리스크 에스컬레이션, 전문가 배정 및 제조사 커뮤니케이션의 연속성을 총괄합니다.
제조사가 여러 자문가를 직접 조율할 필요가 없습니다. 지정된 코디네이터가 검토 범위를 정하고 관련 전문가를 배정하며, 커뮤니케이션과 합의된 규제 업무에 대한 책임을 집니다.

Marta는 초기 규제 평가를 조율하고 문서 검토 범위를 정하며, MEDDEV가 대리인 계약을 수락할 수 있는지 확인합니다.
marta.szaniawska@meddev.pl +48 791 480 270
Barbara는 등록 및 신고 업무를 조율하며, EU 대리인 지정 이후의 실무 단계에서도 지정 담당자로서 계속 연락을 맡습니다.
barbara.jecka@meddev.pl +48 730 354 190